什么是泛基因组?
泛基因组的概念最早来源于微生物学,指一个物种所有菌株中全部基因的集合。这一概念最初仅关注基因(gene)的组成,因此将一个物种所有菌株中全部基因划分为三类:1.核心基因(Core genes):几乎存在于所有个体中,通常承担维持生命活动所必需的基本功能(housekeeping functions)。2. 可变基因(Variable / Dispensable genes):仅存在于部分个体中,通常与环境适应、抗逆性或特定生物学性状相关。3. 特有基因(Private / Unique genes):仅存在于某一个体或极少数个体中,代表该群体中特有的遗传组成。这些基因加起来就是泛基因组。
随后,泛基因组被扩展到植物、动物等真核生物的研究之中,其定义也进一步发展为同一群体、物种或更大进化类群中多个个体全部基因组序列的集合。既包括所有个体共有的核心基因组(core genome),也包括仅存在于部分个体中的可变基因组(dispensable genome)。这里的”基因组”不仅包含编码基因,还涵盖基因间区、重复序列以及各种结构变异等全部DNA 序列,因此能够更加完整地描述一个物种的遗传组成。
为什么研究泛基因组?
长期以来,基因组研究主要依赖单一参考基因组(reference genome)。研究人员通常将测序数据比对到一条参考基因组上,再分析个体与参考基因组之间的遗传差异。然而,由于参考基因组通常来自单个个体,它只能代表该个体所携带的遗传信息,而无法反映整个物种的遗传多样性。因此,任何参考基因组中不存在的序列,都可能在比对和变异检测过程中被遗漏。当研究具有丰富遗传多样性或高度结构分化的物种时,这种偏倚会更加明显,尤其容易忽略具有重要生物学意义的结构变异(Structural Variants, SVs)。
泛基因组正是为了解决这一问题而提出的。通过整合同一物种多个个体的基因组,泛基因组能够更全面地描述群体中的遗传变异,不仅包含单核苷酸多态性(Single Nucleotide Polymorphisms, SNPs)和小片段插入/缺失(insertions and deletions, indels),还能够系统地表征大片段插入、缺失、倒位(inversions)、拷贝数变异(Copy Number Variants, CNVs)以及基因存在/缺失(Presence/Absence Variants, PAVs)等复杂结构变异,从而更完整地揭示一个物种的遗传组成和多样性。
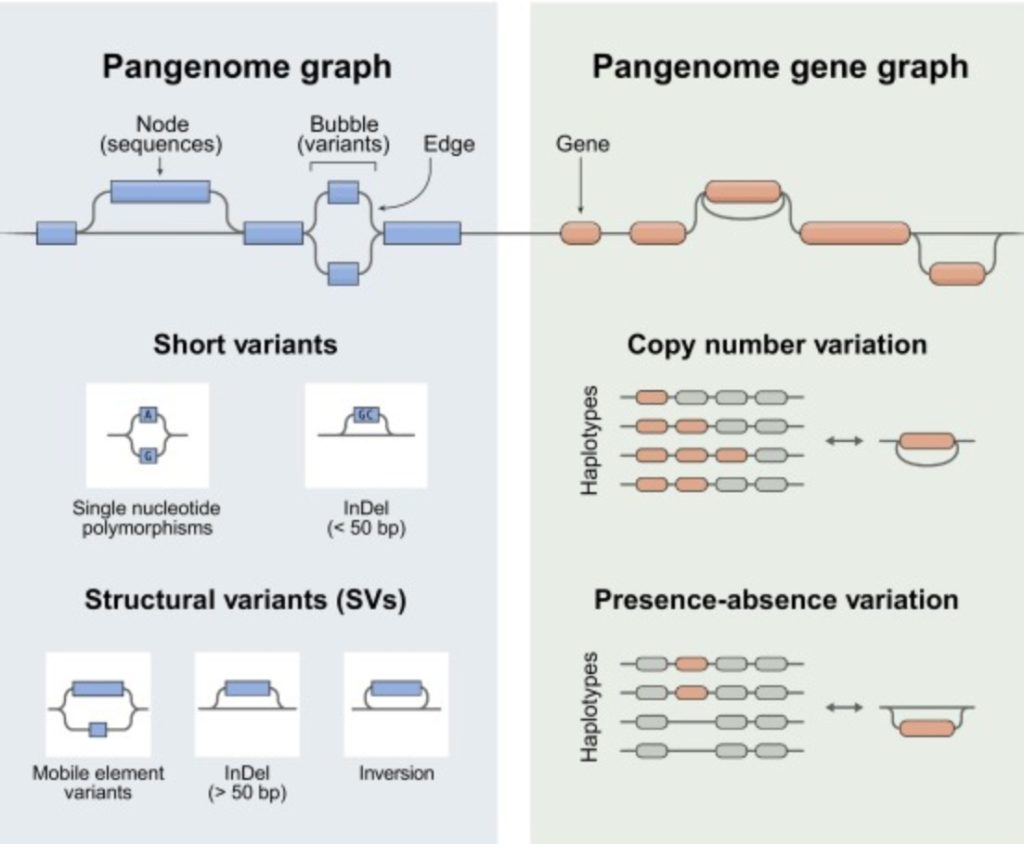
Fang, B., & Edwards, S. V. (2026). Pangenomes: new tools for ecological and evolutionary genomics. Trends in ecology & evolution, 41(3), 230–244.
泛基因组测序策略
选材建议
覆盖:野生近缘种、地方农家种、现代栽培品种、不同生态型;
基于前期群体 SNP 进化树挑选,最大化遗传多样性,避免遗传冗余。
小规模高质量泛基因组:10–30 份(全部三代组装,适合深入机制研究) 。中大规模:30–60 份三代骨干 + 上百份二代重测序群体(泛基因组做骨架,群体进行 PAV/SV-GWAS)
测序建议
HIFI+HIC (三代染色体水平基因组)或者T2T基因组(可选)
泛基因组分析内容
- 个体基因组独立组装
- 多基因组序列比对
- 比较基因组分析
- 泛基因组特征挖掘(基因预测,同源聚类,核心可变基因及功能,全基因组变异(SNP,INDEL,CNV,PAV检测和注释))
- 图形泛基因组构建
- SV分析
发表回复